오피니언
HLB ‘리픽투’, FDA 가속 아닌 “정식승인 가능했던” 까닭
바이오스펙테이터 김성민 기자
[KIC 2026] 지난달 HLB 엘레바 '리픽투', FGFR2 융합·재배열 변이 담도암 치료제로 가속승인 아닌 "의외" 정식승인 가능했던 이유는?..장성훈 KoNECT 글로벌규제 컨설팅 사업단장 "결국 중요한건 FDA와 소통"
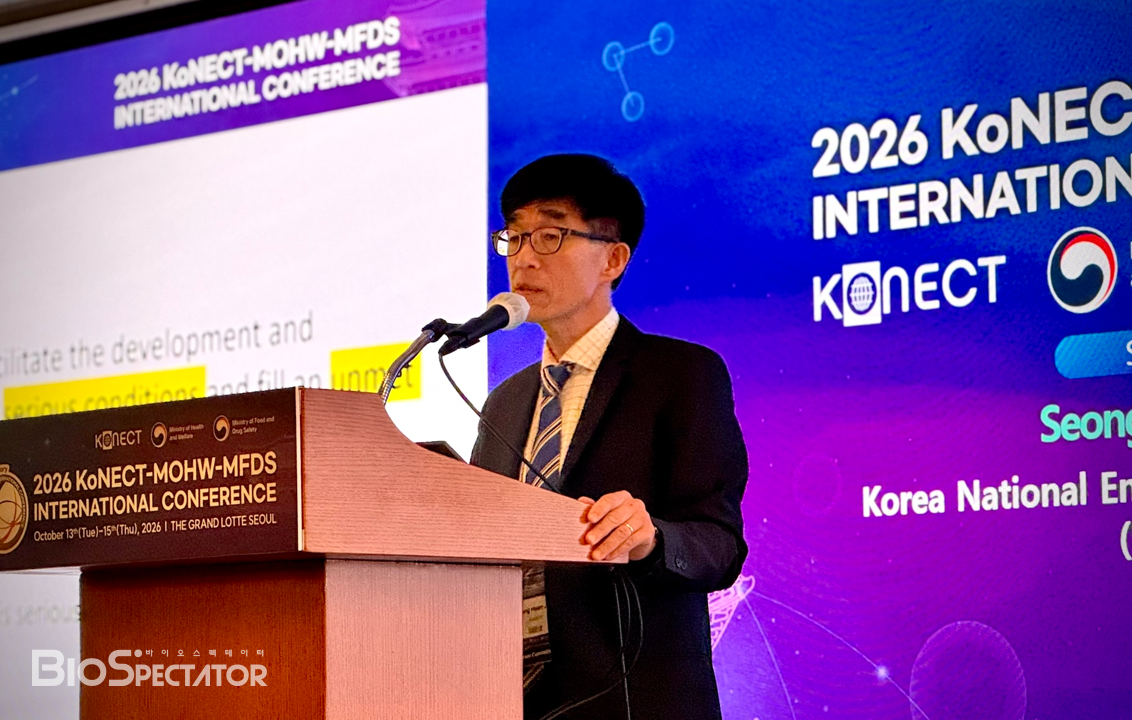
▲장성훈 국가임상시험지원재단(KoNECT) 글로벌 규제 컨설팅 사업단장이 지난 15일 서울 소공동 롯데호텔에서 열린 ‘KoNECT-MOHW-MFDS 국제 콘퍼런스(2026 KIC)’서 발표를 진행하고 있다
지난달 미국 식품의약국(FDA)이 HLB의 FGFR2 저해제 ‘리픽투(Lyrfigtu, lirafugratinib)’에 대해 가속승인(accelerated approval)이 아닌 정식허가(standard approval)를 내린 것은 놀라운 결정이었다. 리픽투는 FGFR2 융합(fusion), 재배열(rearrangement) 변이를 가진 담도암 2차치료제로 승인받았으며, 연내 미국에서 출시를 앞두고 있다.
이는 드문 사례로, FDA는 이미 같은 담도암 적응증에서 2개의 FGFR 저해제를 가속승인한 상태이다. 이러한 가운데 HLB 미국 자회사 엘레바 테라퓨틱스(Elevar Therapeutics)는 확증임상(confirmatory clinical trial)을 진행할 필요없이, 임상1/2상 데이터만으로 앞선 예와는 다르게 FGFR2 저해제로는 첫 케이스로 정식승인을 받아낼 수 있었다. 어떻게 가능했던 걸까?
배경을 좀 더 보면, FDA는 규제 유연성을 보여주는 동시에 계속해서 항암제 가속승인에 대한 기준을 높여가고 있다. 최근에는 가속승인 허가를 내리는 시점에서 확증 임상3상을 시작하는 것이 사실상 표준으로 자리잡고 있다. FDA는 가속승인 절차를 통해 긍정적인 임상 결과를 보이는 항암제가 빠르게 허가받을 수 있게 하지만, 이후 기준에 적합하지만 않으면 3~4년만에 철회되는 예도 심심치 않게 있다.
장성훈 국가임상시험지원재단(KoNECT) 글로벌규제 컨설팅 사업단장은 “통상적으로 FDA는 확증임상을 요구하지만 아예 불가능한 경우가 있다”며 “희귀질환이거나 (특정 질환 세팅에서) 치료제가 처음 개발돼 비교할 약물이 없는 경우, 그리고 요즘 많이 개발되고 있는 정밀의학(precision medicine) 의약품에서 종종 있는 케이스”라고 지난 15일 서울 소공동 롯데호텔에서 열린 ‘KoNECT-MOHW-MFDS 국제 콘퍼런스(KIC 2026)’에서 설명했다.... <계속>